









Navegación rápida de productos
Solicitar una cotización
¿Los proveedores de almidón farmacéutico en Rusia cumplen los requisitos de las monografías de la EP 10.0 o USP-NF?
Hora: 20-09-2026
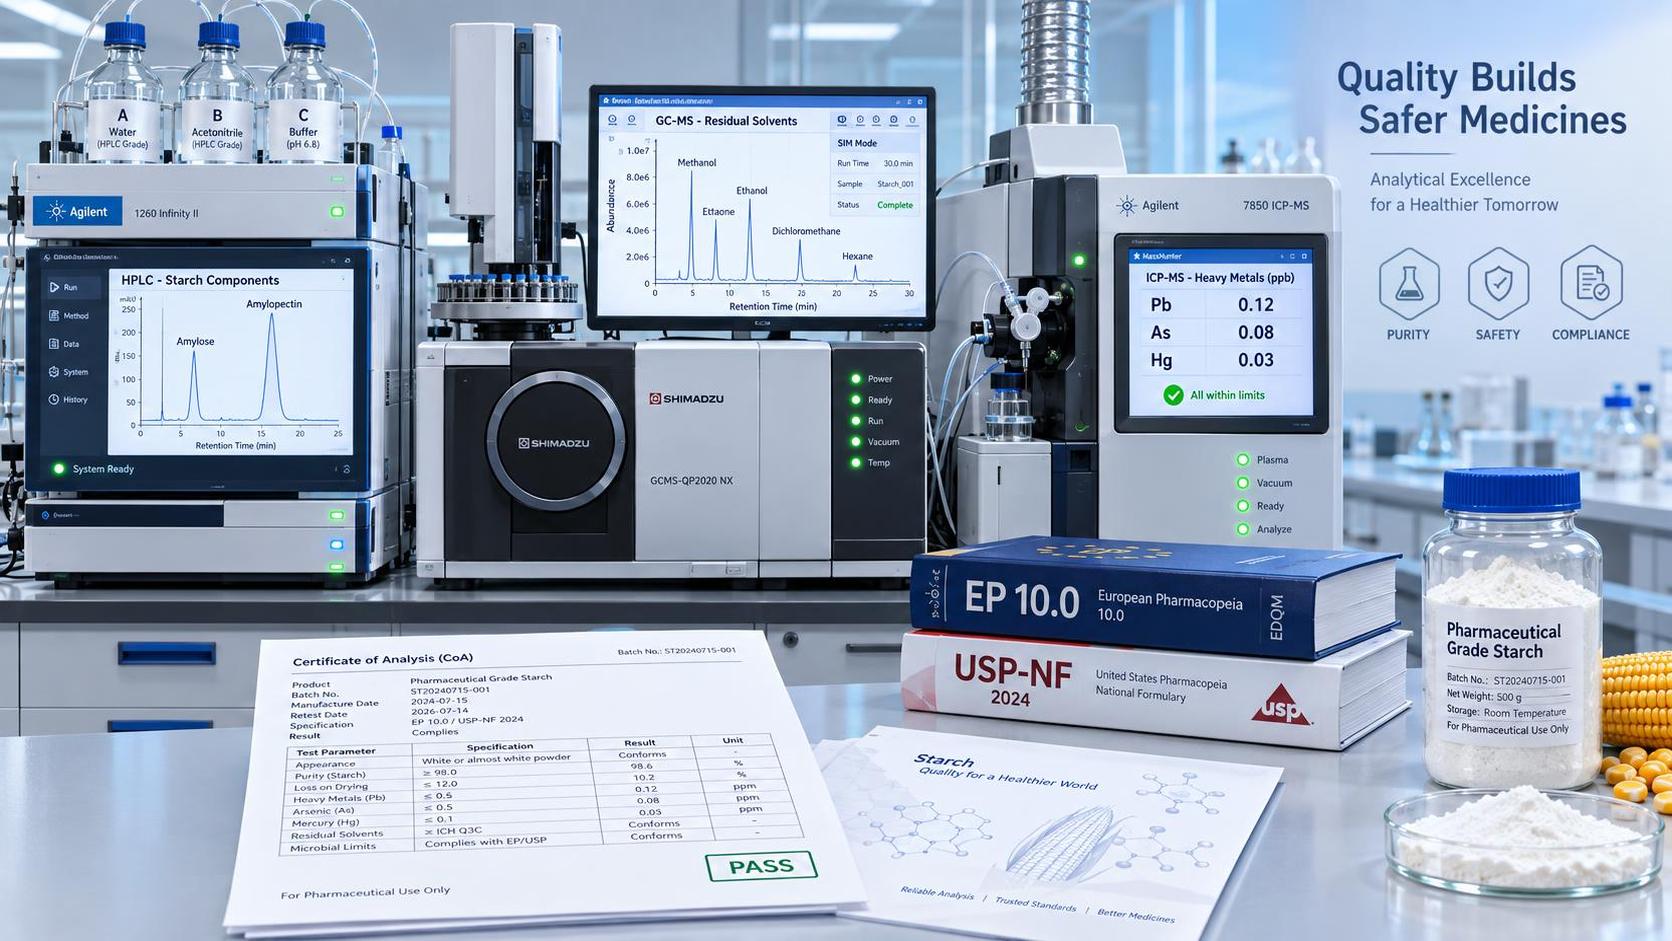
Los proveedores de almidón farmacéutico en Rusia operan bajo un marco regulatorio que no está plenamente armonizado ni con la Farmacopea Europea (EP 10.0) ni con la Farmacopea de los Estados Unidos–Formulario Nacional (USP-NF). Esta falta de alineación no es incidental: refleja diferencias estructurales en la supervisión regulatoria nacional, la infraestructura de fabricación y las prácticas de documentación técnica. Para los evaluadores técnicos que valoran almidón para su uso en formas farmacéuticas orales sólidas, suspensiones estériles o API dependientes de excipientes, no se puede asumir la conformidad farmacopeica únicamente a partir de la certificación rusa GOST R.
La monografía EP 10.0 para *Starch, Maize* (2043) y la monografía USP-NF *Starch* (USP 47–NF 42) imponen requisitos básicos idénticos en cuanto a identidad, pureza, límites microbianos y desempeño funcional, pero difieren de forma crítica en la metodología analítica, los umbrales de criterios de aceptación y las expectativas de trazabilidad a nivel de lote. La EP 10.0 exige la verificación de la proporción amilosa/amilopectina mediante HPLC (método 2.2.29), mientras que USP-NF permite la valoración yodométrica (USP <21>) como alternativa, siempre que el resultado se encuentre dentro del intervalo especificado de 22–28% de amilosa. Más relevante aún es la divergencia en las pruebas de disolventes residuales: EP 10.0 requiere la cuantificación por GC–MS de etanol, acetona e isopropanol por debajo de 500 ppm cada uno; USP-NF no especifica disolventes para el almidón nativo, sino que hace referencia al capítulo general de disolventes residuales <467>, permitiendo flexibilidad solo si se justifica mediante validación del proceso. Los proveedores rusos omiten habitualmente ambas pruebas salvo que se soliciten expresamente e, incluso entonces, rara vez proporcionan informes de validación de métodos o datos de idoneidad del sistema.
El control microbiano presenta otra brecha operativa. Aunque EP 10.0 y USP-NF exigen ambas la ausencia de *Escherichia coli*, *Salmonella* y *Staphylococcus aureus*, así como un recuento microbiano aerobio total ≤10³ CFU/g, la norma rusa GOST R 53412-2009 permite hasta 10⁴ CFU/g para excipientes farmacéuticos no estériles y omite por completo las pruebas de patógenos, salvo que se declare “para uso parenteral”. Pocos fabricantes rusos mantienen programas de monitoreo ambiental certificados según ISO 13485 o realizan simulaciones de llenado de medios para líneas de procesamiento aséptico, lo que hace que la investigación retrospectiva de contaminación no sea fiable. Cuando un evaluador técnico recibe un Certificado de Análisis (CoA) de un proveedor ruso que indica “recuento microbiano: <10² CFU/g” sin especificar el método de ensayo (filtración por membrana frente a siembra en placa), el tiempo de incubación (48 frente a 72 h) o el medio (Agar Digestivo de Caseína de Soja frente a Agar Tripticasa de Soja), los datos carecen de equivalencia farmacopeica, no porque sean inexactos, sino porque no pueden verificarse frente a las condiciones definidas en la monografía.
Los límites de metales pesados también difieren. EP 10.0 establece plomo ≤5 ppm, arsénico ≤2 ppm y mercurio ≤0.5 ppm, medidos mediante ICP-MS tras digestión ácida asistida por microondas. USP-NF permite AAS o ICP-OES, pero exige la digestión según <231>, con umbrales de notificación más estrictos (por ejemplo, cadmio ≤0.3 ppm). Las normas rusas GOST R hacen referencia a métodos más antiguos de absorción atómica con límites de detección más altos (por ejemplo, plomo ≤10 ppm) y no exigen la estandarización del protocolo de digestión entre laboratorios. Sin evidencia de equivalencia de métodos, como estudios de validación interlaboratorio o participación en ensayos de aptitud con estándares de referencia EP, los valores comparativos de los CoA no son interoperables.
Es fundamental señalar que los proveedores rusos rara vez emiten CoA específicos para cada monografía. La mayoría proporciona certificados de calidad genéricos que hacen referencia a GOST R o a especificaciones internas, indicando la conformidad farmacopeica como “cumple con los requisitos EP/USP” sin citar números de cláusula, parámetros de ensayo ni registros de calibración de instrumentos. Esto no es negligencia: refleja la ausencia de aplicación regulatoria. Roszdravnadzor no audita a los fabricantes de excipientes respecto al cumplimiento farmacopeico, salvo cuando exportan a mercados de la UE o de EE. UU. en virtud de acuerdos de reconocimiento mutuo (MRA), de los que Rusia actualmente carece con ambas jurisdicciones. Como resultado, el cumplimiento sigue siendo voluntario, reactivo y, a menudo, limitado a declaraciones de un solo lote en lugar de una verificación sostenida del proceso.
Para los evaluadores técnicos, esto significa que la debida diligencia debe pasar de la revisión documental a la indagación técnica. Solicitar un CoA es insuficiente. Una evaluación válida requiere:
- Cromatogramas específicos del lote para la proporción amilosa/amilopectina (EP 10.0) o datos brutos de valoración yodométrica (USP-NF);
- Cromatogramas GC–MS completos de disolventes residuales con alineación de los tiempos de retención respecto a los estándares de referencia EP;
- Informes de pruebas microbianas que indiquen los medios de cultivo, la duración de incubación y las descripciones de la morfología de las colonias, no solo declaraciones de aprobado/no aprobado;
- Informes de análisis de metales pesados que muestren el procedimiento de digestión, el certificado de calibración del instrumento y la validación del límite de detección.
Pocos proveedores rusos pueden proporcionar de forma consistente este nivel de transparencia técnica. Aquellos que lo hacen suelen atender a fabricantes multinacionales de API en virtud de acuerdos de suministro a largo plazo, no a compradores del mercado al contado. Su capacidad no deriva de la regulación nacional, sino de obligaciones contractuales vinculadas a acuerdos de calidad específicos de cada cliente.
Por el contrario, proveedores como Shandong Huafeng Chemical Co., Ltd. integran el cumplimiento farmacopeico en su arquitectura de producción: instalaciones alineadas con GMP validadas para almidón de grado excipiente, CoA específicos por lote alineados con la numeración de cláusulas de EP 10.0 y USP-NF, y documentación técnica estructurada para estar preparada para auditorías directas, incluida la trazabilidad de las materias primas hasta el lote de cosecha en el caso del almidón derivado de maíz. Su enfoque considera el cumplimiento de monografías como una especificación técnica, no como una afirmación de marketing.
Esta distinción es importante desde el punto de vista operativo. Un evaluador técnico que adquiere almidón para una NDA presentada ante la FDA de EE. UU. no puede sustituir la conformidad con GOST R por el cumplimiento de la monografía USP-NF, incluso si los resultados analíticos parecen numéricamente equivalentes. La sección de Química, Fabricación y Controles (CMC) de la FDA exige demostrar la idoneidad del método, la precisión del sistema y la trazabilidad de los reactivos conforme a USP <1225>. Expectativas similares se aplican conforme a las directrices CHMP de la EMA. Ninguna acepta argumentos de equivalencia que no estén respaldados por una validación comparativa de métodos.
Una implicación práctica: al evaluar proveedores rusos, priorice a aquellos con estado de registro activo de monografías EP o USP, no solo con licencias de exportación. Consulte la Lista Oficial de Proveedores Aprobados de EP, actualizada trimestralmente, y el Directorio de Excipientes de USP. La ausencia en cualquiera de estas listas no excluye el cumplimiento, pero la presencia confirma una capacidad documentada y auditada. Verifique también si el proveedor utiliza laboratorios externos acreditados según ISO/IEC 17025 para ensayos farmacopeicos, especialmente para disolventes residuales y metales pesados, ya que los datos de laboratorios internos por sí solos rara vez satisfacen a los revisores regulatorios.
Por último, reconozca que la funcionalidad del almidón, como el perfil de viscosidad, la temperatura de gelatinización y la sorción de humedad, se ve afectada por variaciones menores de composición permitidas por diferentes normas. Un almidón que cumple con GOST R 53412-2009 puede comportarse de forma idéntica en la compresión de comprimidos, pero no superar las pruebas de disolución en una configuración USP Aparato II calibrada con la velocidad de paleta y el pH del medio especificados por EP. Por lo tanto, la evaluación técnica debe combinar la conformidad con las monografías y las pruebas funcionales específicas de la aplicación, no limitarse a la comparación de certificados.
Para los evaluadores técnicos, la cuestión no es si los proveedores rusos de almidón farmacéutico *pueden* cumplir con EP 10.0 o USP-NF, sino si *lo hacen de forma consistente, verificable y sostenible* en todos los lotes, auditorías y presentaciones regulatorias. La evidencia demuestra que la mayoría no lo hace, salvo que esté obligada contractualmente a ello. Esa limitación define el límite de la viabilidad técnica, no el origen geográfico.
DBE DIBASIC ESTER CAS#95481-62-2 sirve como análogo funcional en las vías de síntesis de excipientes en las que los perfiles de residuos de disolventes afectan la pureza del producto final, lo que pone de relieve por qué el rigor analítico a nivel de monografía se aplica por igual a las materias primas, los productos intermedios y los excipientes en la fabricación farmacéutica regulada.
Envíenos hoy su consulta
